Спинальная мышечная атрофия, или просто СМА, прячется за этими буквами как тихий враг, подкрадывающийся незаметно, но изменяющий жизнь навсегда. Это редкое генетическое заболевание, поражающее нервную систему, заставляя мышцы ослабевать и атрофироваться со временем, как дерево, теряющее корни в засушливую пору. Для кого это слово ассоциируется с медицинскими терминами, для других – с историями борьбы семей, которые ищут спасение в современной медицине. В этой статье мы разберем СМА со всех сторон, от генетических корней до последних достижений в лечении, делая акцент на деталях, часто остающихся в тени.
Когда речь заходит о СМА, первое, что приходит на ум – это его влияние на двигательные нейроны, те крошечные клетки в спинном мозге, которые управляют нашими движениями. Без них тело теряет способность к простым действиям, как ходьба или даже дыхание, превращаясь в тюрьму для активного духа. Но давайте разберемся шаг за шагом, почему это происходит и как наука пытается перехитрить природу.
Определения и типы СМА: От основ до классификации
СМА, или спинальная мышечная атрофия – это группа наследственных нервно-мышечных расстройств, вызванных мутациями в гене SMN1, который отвечает за производство белка, необходимого для выживания двигательных нейронов. Эти нейроны, расположенные в передних рогах спинного мозга, постепенно гибнут, приводя к прогрессирующей слабости мышц. Заболевание проявляется в разных формах, в зависимости от возраста начала и тяжести, как вариации одной грустной мелодии, играющей на разных инструментах.
Есть четыре основных типа СМА, каждый из которых имеет свой темп развития и симптоматику. Тип 1, известный как болезнь Верднига-Гофмана, начинается у младенцев и самый тяжелый – дети часто не доживают до двух лет без интенсивной поддержки. Тип 2 проявляется в раннем детстве, позволяя сидеть, но не ходить, а тип 3 дает шанс на самостоятельную походку, хотя и с постепенным ухудшением. Тип 4, взрослая форма, появляется после 30 лет и прогрессирует медленно, словно набирающий силы с годами тихий шторм.
Эта классификация не просто медицинские ярлыки; она определяет стратегии и прогнозы. К примеру, в типе 1 мускулы дыхательной системы ослабевают так стремительно, что без аппаратов искусственной вентиляции легких выживание становится реальным вызовом. Согласно данным из авторитетных источников, таких как Министерство здравоохранения Украины (moz.gov.ua), СМА встречается примерно у 1 из 10 000 новорожденных, делая его одним из самых распространенных редких заболеваний.
Генетические корни СМА: Как мутации изменяют судьбу
Представьте ген SMN1 как ключевого архитектора, строящего белок SMN – "выживатель мотонейронов". Когда этот ген мутирует, белок делается в недостаточном количестве, и нейроны начинают разрушаться, как здание без фундамента. Большинство случаев СМА – аутосомно-рецессивные, то есть ребенок наследует дефектные гены от обоих родителей, которые сами могут быть здоровыми носителями.
Интересно, что рядом с SMN1 есть "близнец" - ген SMN2, производящий схожий белок, но в менее эффективной форме. Количество копий SMN2 может смягчить тяжесть заболевания: больше копий – лучший прогноз. Это объясняет, почему у одних пациентов СМА прогрессирует молниеносно, а у других – медленно, словно река, текущая через разные ландшафты. Исследования из научных журналов, как публикуемые в Nature Reviews Neurology, подчеркивают, что генетический скрининг может обнаружить носителей еще до беременности, предотвращая трагедии.
В контексте Украины генетические тесты на СМА стали доступнее с 2020-х годов, особенно после внедрения программ неонатального скрининга. Это позволяет диагностировать заболевание в первые недели жизни, когда вмешательство может радикально изменить ход событий. Но мутации не всегда предсказуемы – редкие формы как дистальная СМА поражают периферические нервы, добавляя слоев сложности к этой генетической головоломке.
Симптомы и диагностика Как распознать сигнал тревоги
Симптомы СМА часто начинаются незаметно, словно постепенно превращающийся в крик шепот. У младенцев с типом 1 это гипотония – «вялое» тело, трудности с проглатыванием и дыханием, когда ребенок не держит головку или не переворачивается. Дети постарше могут жаловаться на слабость в ногах, частые падения или сколиоз, искажающий позвоночник, словно дерево под ветром.
Диагностика начинается с клинического осмотра, но подтверждается генетическими тестами, электромиографией (ЭМГ) и анализом мышечной биопсии. ЭМГ фиксирует аномальную активность нервов, как детектив, собирающий доказательства. В 2025 году, по данным сайта vstygnemo.org.ua, в Украине внедряются расширенные программы скрининга, которые включают анализ крови на мутации SMN1, позволяя раннее выявление в 95% случаев.
Однако диагностика не всегда проста – симптомы могут имитировать другие заболевания, как миопатии или даже церебральный паралич. Здесь ключевую роль играет многодисциплинарный подход: неврологи, генетики и педиатры работают вместе, как оркестр, синхронизирующий мелодию для точного диагноза.
Лечение и управление СМА: От поддержки к революционным терапиям
Лечение СМА эволюционировало от симптоматической помощи к генной терапии, словно из эпохи каменных орудий до космических полетов. Традиционно фокус на физиотерапии, ортезах и респираторной поддержке – помогающие дышать аппараты становятся спасательными кругами для многих пациентов. Но настоящий прорыв произошел с препаратами типа Spinraza (нусинерсен), вводимой в спинномозговой канал и увеличивающей производство белка SMN.
Еще более мощным является Zolgensma – одноразовая генная терапия, заменяющая дефектный ген SMN1 вирусным вектором. В 2025 году эта терапия доступна в Европе и США, с ценой около 2 миллионов долларов, но программы помощи делают ее более реальной для семей. Эффективность впечатляющая: дети, получившие Zolgensma вовремя, часто достигают моторных вех, как сиденье или ходьба, что казалось ранее невозможным.
Другие опции включают Risdiplam – стимулирующие SMN2 таблетки, удобные для домашнего использования. Управление заболеванием также охватывает питание во избежание ожирения или недоедания и психологическую поддержку, потому что СМА – это не только тело, но и душа, борющаяся с ограничениями. Успешные истории как у пациентов, которые благодаря терапии ведут активную жизнь, вдохновляют на оптимизм.
Жизнь из СМА: Вызовы и истории стойкости
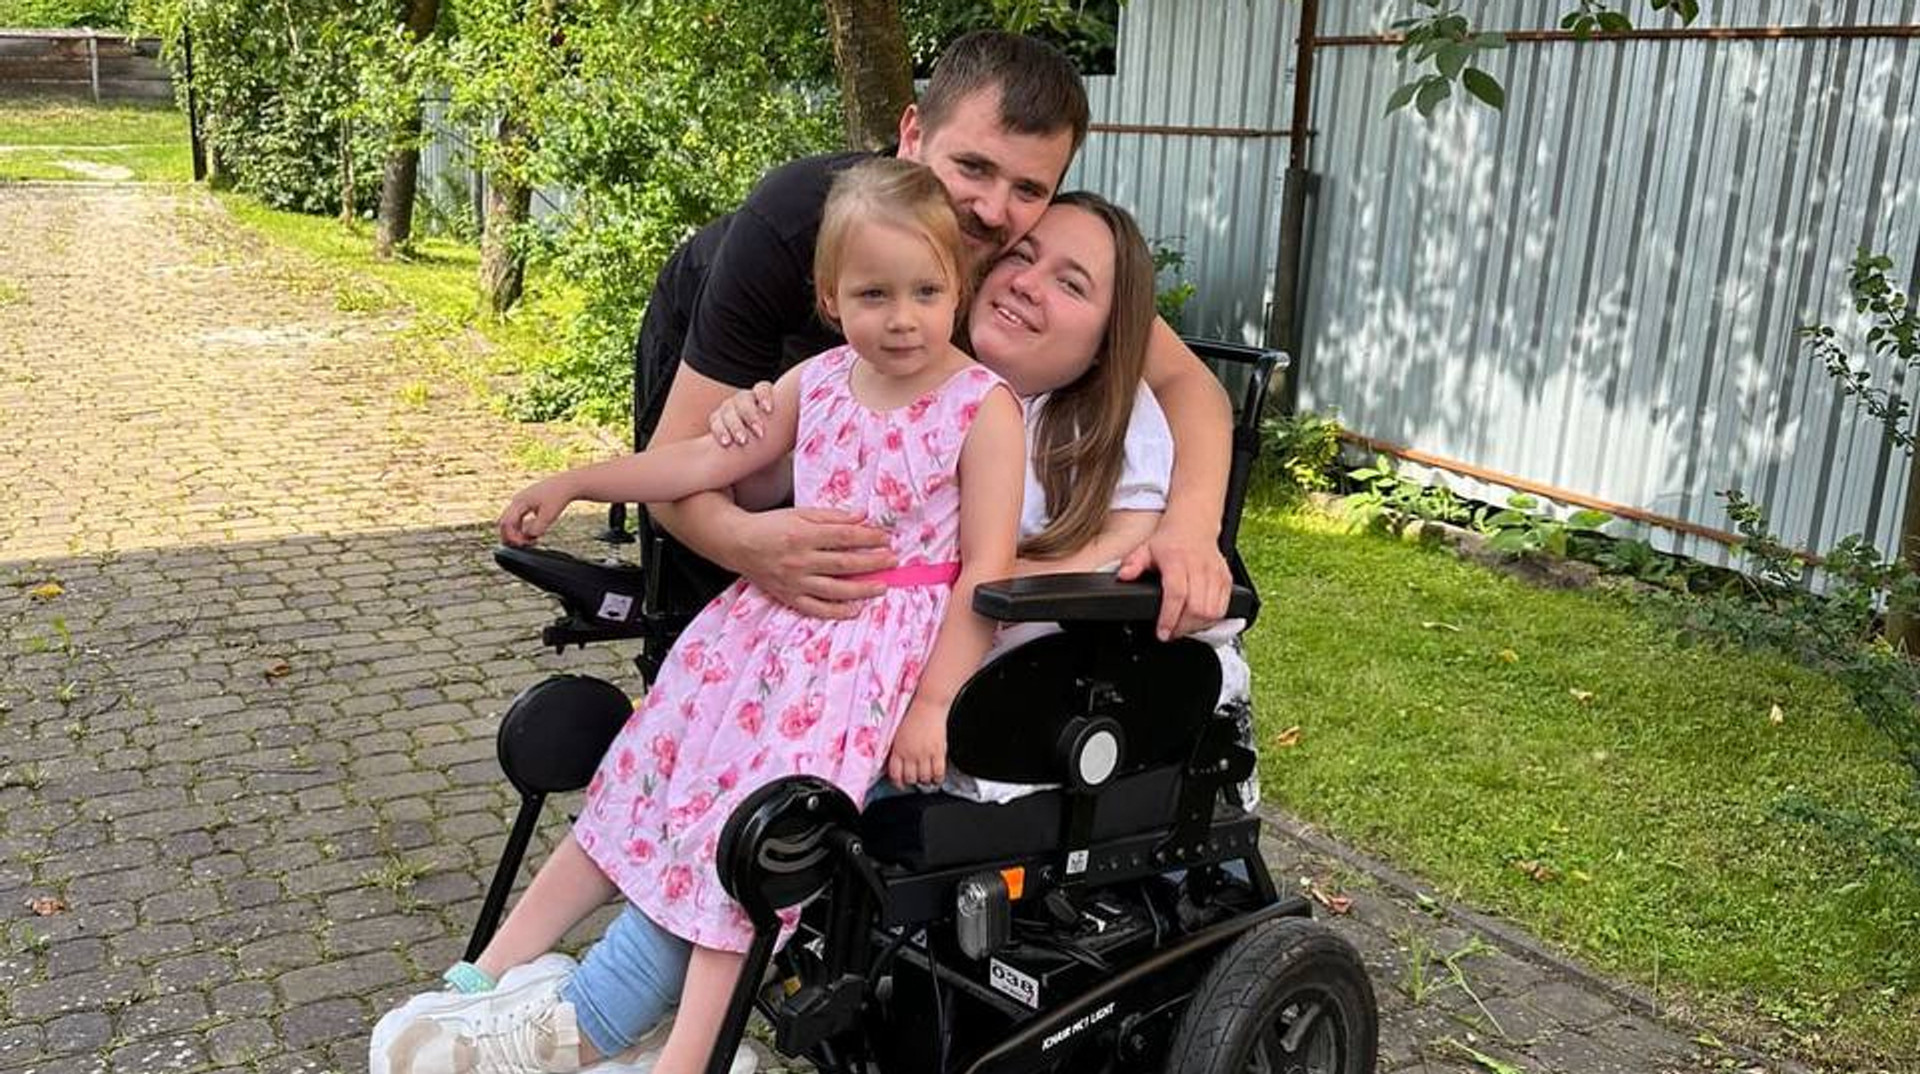
Жить с СМА – это ежедневная битва, где простые вещи, как подъем по лестнице или объятию, приобретают эпический масштаб. Семьи адаптируются, используя инвалидные коляски, адаптированные дома и технологии, как супергерои с гаджетами. Эмоционально это изнуряет – родители часто сталкиваются с изоляцией, финансовыми трудностями и поиском специалистов.
Но истории стойкости вдохновляют: молодые люди из СМА становятся адвокатами, как Алекс Джонсон, ведущий блог о своей жизни, или украинские семьи, собирающие средства из-за краудфандинга. В 2025 году сообщества в социальных сетях, как группы на X (бывший Twitter), делятся советами, создавая сеть поддержки, освещающую тьму.
Социальный контекст в Украине прибавляет слоев: государственные программы покрывают часть лечения, но доступность варьируется по регионам. Это делает СМА не только медицинской, но и социальной проблемой, где образование и адвокация играют ключевую роль.
Интересные факты о СМА
- 🚀 СМА была впервые описана в 1890-х годах врачами Верднигом и Гофманом, но генетическая причина открыта лишь в 1995-м – настоящий скачок от тайны к пониманию.
- 🧬 Около 1 из 50 человек являются носителем мутации SMN1, но заболевание проявляется только если оба родителя носители, делая его генетической лотереей.
- 💉 Zolgensma – самый дорогой препарат в мире, но в некоторых странах, как США, страховка покрывает его, превращая недостижимое в реальность.
- 🌍 В мире более 20 000 человек живут с СМА, и благодаря новым терапиям продолжительность жизни с типом 1 выросла с месяцев до десятилетий.
- 📚 Знаменитости, как актриса Джессика Альба, поддерживают фонды СМА, делая заболевание более видимым в медиа.
Эти факты не просто цифры; они подчеркивают, как наука превращает трагедию в надежду, добавляя цвета в серую картину заболевания.
Будущее СМА: Исследования и перспективы
Исследования СМА кипят активностью: ученые тестируют комбинированные терапии как Spinraza с генными модификаторами, обещая еще лучшие результаты. В 2025 году клинические испытания фокусируются на пренатальной терапии, как вмешательство в судьбу еще до рождения. Статистика указывает, что раннее исцеление увеличивает шансы на обычную жизнь на 70-80%, по данным из журнальчика The Lancet Neurology.
Украина присоединяется к глобальным усилиям: программы Минздрава расширяют скрининг, а международные коллаборации ускоряют доступ к инновациям. Будущее выглядит ярче, с потенциалом для полного излечения, будто восходящее после долгой ночи солнце.
| Тип СМА | Возраст начала | Основные симптомы | Прогноз без лечения |
|---|---|---|---|
| Тип 1 | 0-6 месяцев | Слабость, проблемы с дыханием | Еще 2 года назад |
| Тип 2 | 6-18 месяцев | Не может ходить, сколиоз | Взрослый возраст с поддержкой |
| Тип 3 | После 18 месяцев | Слабость ног, усталость | Нормальная продолжительность жизни |
| Тип 4 | После 30 лет | Постепенная атрофия | Медленное прогрессирование |
Эта таблица иллюстрирует отличия, помогая понять, почему индивидуальный подход критический. Данные базируются на информации Министерства здравоохранения Украины и научных публикаций.
СМА – это не конец пути, а вызов, побуждающий к действиям. С каждым новым открытием мы приближаемся к миру, где это заболевание станет частью истории, а не реальностью. Если вы сталкиваетесь с ним, помните: сообщество, наука и воля – ваши союзники в этом путешествии.
Об авторе